A FDA concedeu aprovação final ao Bravnetsa (lutécio Lu 177 dotatato), da Lantheus, para adultos com tumores neuroendócrinos gastroenteropancreáticos (TNE-GEP) positivos para receptor de somatostatina, incluindo tumores de intestino anterior, médio e posterior. O ponto que torna a notícia relevante para toda a medicina nuclear é a via regulatória: o produto foi aprovado por ANDA (Abbreviated New Drug Application), o caminho dos genéricos, depois que a agência o considerou bioequivalente e terapeuticamente equivalente ao Lutathera. Segundo a Lantheus, é a primeira terapia com radioligante aprovada por essa via nos Estados Unidos.
O que foi aprovado e em que prazo
O Bravnetsa, que durante o desenvolvimento se chamava PNT2003, havia recebido aprovação provisória (tentative approval) da FDA em março de 2026. A aprovação provisória significa que o produto cumpriu os requisitos técnicos, mas ainda esbarrava em barreiras de propriedade intelectual do produto de referência. Segundo a própria Lantheus, a conversão em aprovação plena dependia do fim de um período de suspensão de 30 meses ligado a litígio de patentes pela lei Hatch-Waxman, que expirou em junho de 2026. A aprovação final foi anunciada em 22 de setembro.
A bula segue a do Lutathera para adultos, com uma exceção: o uso pediátrico aprovado para o produto de referência não entra no rótulo do Bravnetsa, porque a Advanced Accelerator Applications (Novartis) ainda detém exclusividade de mercado para essa indicação. A dose cumulativa recomendada é de 29,6 GBq, e o comunicado da empresa destaca advertências já conhecidas da classe: mielossupressão, síndrome mielodisplásica e leucemia secundárias (2,3% no estudo NETTER-1), toxicidade renal, toxicidade embriofetal e risco de infertilidade temporária ou permanente pela dose absorvida em gônadas.
A Lantheus estima cerca de 200 mil pacientes com TNE-GEP nos EUA e cita que até metade recebe diagnóstico inicial equivocado, com média de 4,3 anos entre o início dos sintomas e o diagnóstico. A data de lançamento e o preço não foram divulgados; a CEO Mary Anne Heino falou em um lançamento “cuidadoso”, com foco em garantir fornecimento confiável.
A base clínica: NETTER-1 e NETTER-2
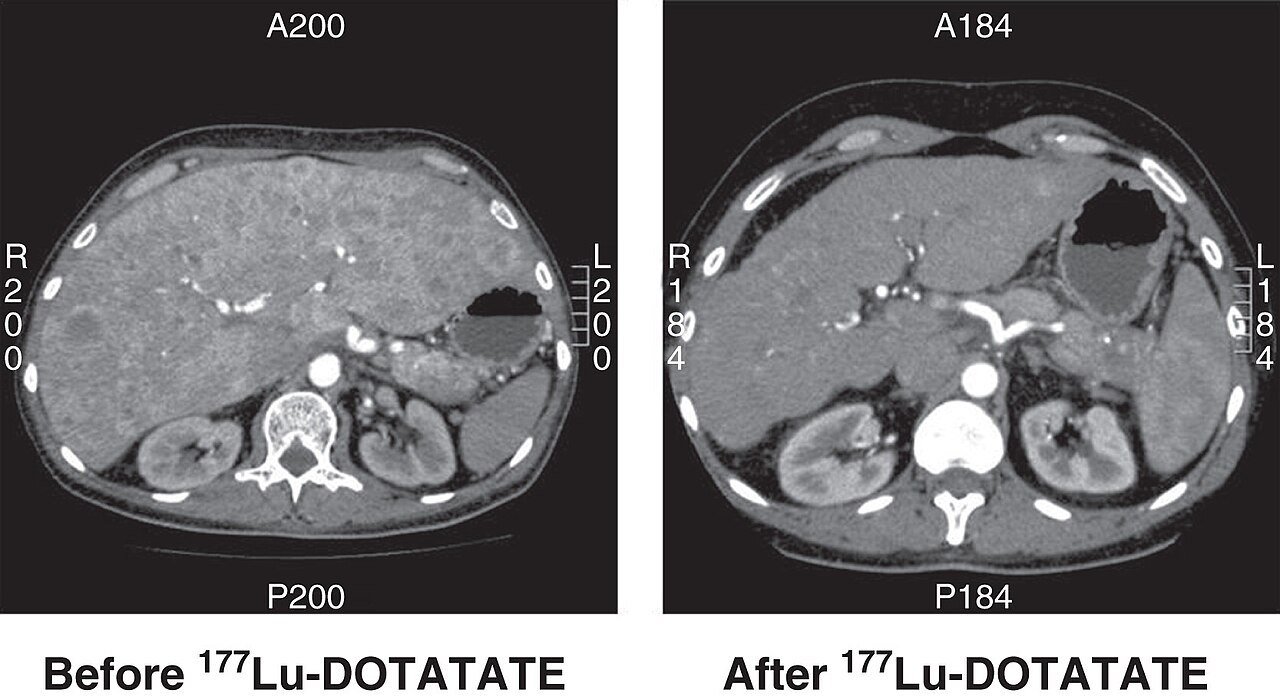
Como produto por ANDA, o Bravnetsa não precisou de ensaio de eficácia próprio: ele herda a evidência do Lutathera. Essa evidência vem principalmente do NETTER-1, que randomizou 229 pacientes com TNE de intestino médio progressivo e positivo para receptor de somatostatina entre 177Lu-DOTATATE associado a octreotida LAR e octreotida LAR em dose alta. O risco de progressão ou morte caiu cerca de 79% (HR 0,21 para sobrevida livre de progressão), e a taxa de resposta objetiva foi de 18% contra 3%. Na análise final, a sobrevida global mediana foi de 48,0 meses contra 36,3 meses (HR 0,84), diferença sem significância estatística, em parte porque muitos pacientes do braço controle receberam PRRT depois.
O NETTER-2, publicado no Lancet em 2024, levou o tratamento para a primeira linha em TNE-GEP de grau 2 e 3 com Ki-67 mais alto, e mostrou sobrevida livre de progressão mediana de 22,8 meses contra 8,5 meses com octreotida em dose alta. É esse corpo de dados, e não um estudo novo, que sustenta a prescrição do Bravnetsa.
Como funciona a PRRT na prática
O esquema padrão da terapia com radionuclídeo receptor-peptídeo (PRRT) é de 7,4 GBq (200 mCi) a cada 8 semanas, em quatro ciclos, com octreotida LAR 30 mg entre as aplicações. Cada infusão é acompanhada de solução de aminoácidos (lisina e arginina) para reduzir a reabsorção tubular do peptídeo e proteger os rins, que são, junto com a medula óssea, os órgãos limitantes de dose.
A seleção do paciente é feita por imagem. A PET com análogo de somatostatina, com 68Ga-DOTATATE, 68Ga-DOTATOC ou 64Cu-DOTATATE, confirma que as lesões expressam o receptor com captação ao menos semelhante à do fígado. É o exemplo mais consolidado de teranóstica: o mesmo alvo molecular guia o diagnóstico e o tratamento. Tumores com baixa expressão de receptor ou com componente dominante positivo em FDG e negativo para receptor tendem a responder mal.
O lutécio-177 tem meia-vida física de 6,65 dias, emite partículas beta com alcance médio em tecido inferior a 1 mm e gama de 113 e 208 keV. Essa emissão gama permite imagem de SPECT/CT após cada ciclo, o que abre espaço para dosimetria individualizada, com cálculo de dose absorvida em rins e lesões em vez de atividade fixa para todos. Na maioria dos centros o protocolo ainda é de atividade fixa, mas a dosimetria pós-terapia é hoje uma das frentes mais ativas da física médica em radiofármacos. Na proteção radiológica, a excreção é predominantemente urinária nas primeiras horas, o que orienta internação ou liberação, cuidados com sanitários e contato próximo nos dias seguintes.
O que significa um “genérico” de radiofármaco
Na via ANDA, o fabricante precisa demonstrar mesmo princípio ativo, via de administração, forma farmacêutica, concentração e rotulagem do produto de referência, além de bioequivalência. Para um radiofármaco, isso passa pela caracterização da molécula marcada, pureza radioquímica, atividade específica e perfil de impurezas. A classificação de equivalência terapêutica é o que permite tratar o produto como substituto do original.
Um detalhe técnico que interessa aos serviços de medicina nuclear é a rota de produção do lutécio-177, que pode deixar ou não a impureza 177mLu, de meia-vida de cerca de 160 dias, com impacto na gestão de rejeitos. O comunicado da Lantheus não informa qual rota o Bravnetsa usa; é algo a verificar na bula e com o fornecedor.
O mercado também muda de configuração. Em 14 de setembro a FDA aprovou o Bexlutry, da Curium, outro lutécio Lu 177 dotatato para a mesma população, mas pela via 505(b)(2). E a Curium está em processo de compra da própria Lantheus, negócio que já acompanhamos aqui e que ainda depende de votação de acionistas e aprovações regulatórias. Para a Novartis, cujo Lutathera faturou US$ 225 milhões só no segundo trimestre de 2026, são dois concorrentes diretos em poucas semanas.
Implicações e leitura para o Brasil
Para o paciente americano, concorrência deve significar mais oferta e, possivelmente, pressão sobre preço e sobre a logística de um produto de meia-vida curta, fabricado sob encomenda e entregue na dose. Para o setor, o precedente importa mais que o produto: uma via regulatória de genérico agora testada abre caminho para outros radioligantes quando suas patentes vencerem, e a pauta de teranóstica que dominou o SNMMI 2026 passa a incluir preço e acesso, não só eficácia.
No Brasil, a aprovação da FDA não tem efeito direto: qualquer produto precisa de registro próprio na Anvisa. A PRRT com 177Lu-DOTATATE já é realizada em centros de medicina nuclear do país, e a Emenda Constitucional 118/2022, que flexibilizou o monopólio estatal sobre radioisótopos de uso médico, ampliou o espaço para produção e distribuição privadas. Como a terapia exige integração entre medicina nuclear, oncologia, física médica e radioproteção, o tema também dialoga com a discussão sobre o papel da radio-oncologia na terapia radiofarmacêutica, levantada no simpósio inaugural da ASTRO. A Lantheus, aliás, vem ampliando a carteira em várias frentes, como mostrou a recente aprovação do seu PET de tau.
Resta saber se o Bravnetsa vai de fato reduzir custo ou apenas redistribuir mercado, e como a fusão com a Curium vai tratar dois produtos equivalentes na mesma carteira. Nada disso muda a conduta clínica: indicação, seleção por PET de receptor de somatostatina, esquema de quatro ciclos e cuidados de dose continuam os mesmos.
Fonte: Diagnostic Imaging