La FDA otorgó la aprobación final a Bravnetsa (lutecio Lu 177 dotatato), de Lantheus, para adultos con tumores neuroendocrinos gastroenteropancreáticos (TNE-GEP) positivos para el receptor de somatostatina, incluidos tumores de intestino anterior, medio y posterior. Lo que hace relevante la noticia para toda la medicina nuclear es la vía regulatoria: el producto se aprobó por ANDA (Abbreviated New Drug Application), el camino de los genéricos, después de que la agencia lo considerara bioequivalente y terapéuticamente equivalente a Lutathera. Según Lantheus, es la primera terapia con radioligando aprobada por esta vía en Estados Unidos.
Qué se aprobó y en qué plazos
Bravnetsa, que durante su desarrollo se llamaba PNT2003, había recibido aprobación provisional (tentative approval) de la FDA en marzo de 2026. La aprobación provisional indica que el producto cumplía los requisitos técnicos, pero seguía bloqueado por la propiedad intelectual del medicamento de referencia. Según Lantheus, la conversión en aprobación plena dependía del fin de una suspensión de 30 meses vinculada a un litigio de patentes bajo la ley Hatch-Waxman, que venció en junio de 2026. La aprobación final se anunció el 22 de septiembre.
La ficha técnica replica la de Lutathera para adultos, con una excepción: la indicación pediátrica aprobada para el producto de referencia no figura en Bravnetsa, porque Advanced Accelerator Applications (Novartis) aún tiene exclusividad de mercado sobre ella. La dosis acumulada recomendada es de 29,6 GBq, y la empresa enumera advertencias ya conocidas de la clase: mielosupresión, síndrome mielodisplásico y leucemia secundarios (2,3% en NETTER-1), toxicidad renal, toxicidad embriofetal e infertilidad temporal o permanente por la dosis absorbida en gónadas.
Lantheus estima unos 200.000 pacientes con TNE-GEP en EE. UU. y señala que hasta la mitad recibe un diagnóstico inicial erróneo, con un promedio de 4,3 años entre el inicio de los síntomas y el diagnóstico. No se informaron fecha de lanzamiento ni precio; la CEO Mary Anne Heino habló de un lanzamiento «cuidadoso», centrado en garantizar un suministro confiable.
La base clínica: NETTER-1 y NETTER-2
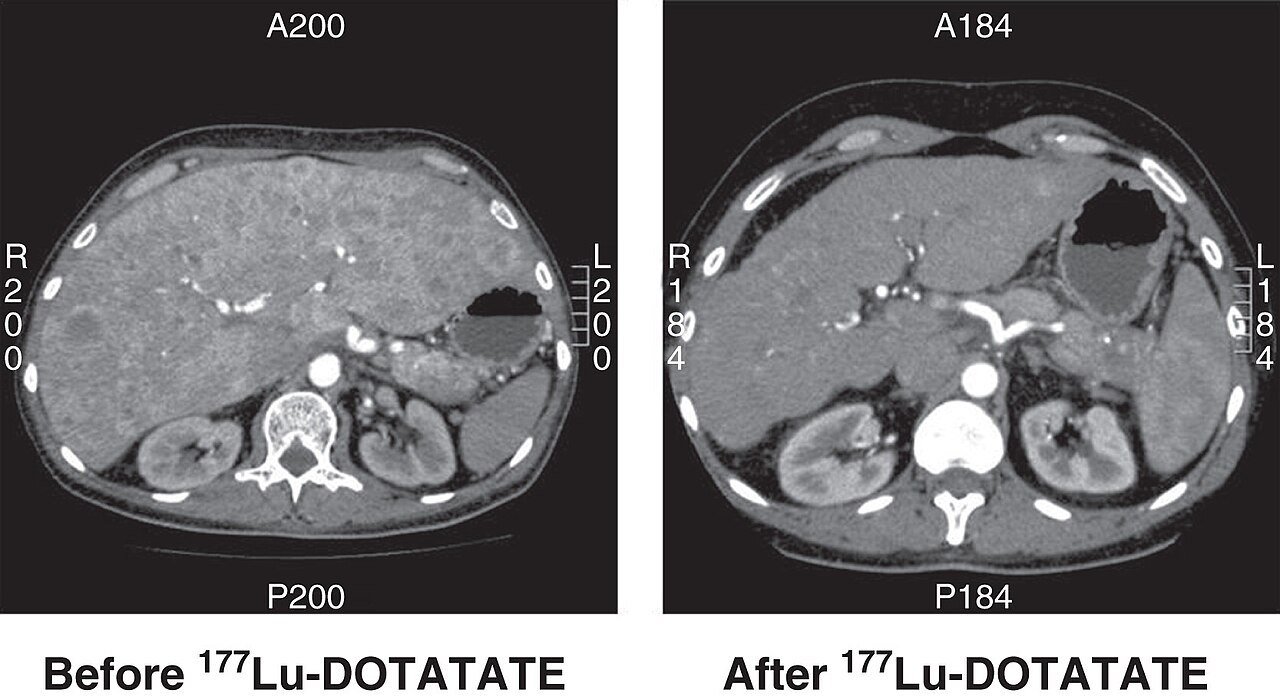
Como producto ANDA, Bravnetsa no necesitó un ensayo de eficacia propio: se apoya en la evidencia de Lutathera. Esa evidencia proviene sobre todo de NETTER-1, que aleatorizó a 229 pacientes con TNE de intestino medio progresivo y positivo para el receptor a 177Lu-DOTATATE más octreotida LAR o a octreotida LAR en dosis alta. El riesgo de progresión o muerte se redujo alrededor de 79% (HR 0,21 para supervivencia libre de progresión), y la respuesta objetiva fue de 18% frente a 3%. En el análisis final, la supervivencia global mediana fue de 48,0 frente a 36,3 meses (HR 0,84), diferencia sin significación estadística, en parte porque muchos pacientes del grupo control recibieron PRRT después.
NETTER-2, publicado en The Lancet en 2024, llevó el tratamiento a primera línea en TNE-GEP de grado 2 y 3 con Ki-67 más alto y mostró una supervivencia libre de progresión mediana de 22,8 meses frente a 8,5 meses con octreotida en dosis alta. Es este conjunto de datos, y no un estudio nuevo, lo que respalda la prescripción de Bravnetsa.
Cómo funciona la PRRT en la práctica
El esquema estándar de terapia con radionúclidos dirigida a receptores peptídicos (PRRT) es de 7,4 GBq (200 mCi) cada 8 semanas, en cuatro ciclos, con octreotida LAR 30 mg entre aplicaciones. Cada infusión se acompaña de una solución de aminoácidos (lisina y arginina) para reducir la reabsorción tubular del péptido y proteger los riñones, que junto con la médula ósea son los órganos limitantes de dosis.
La selección del paciente se basa en imagen. La PET con análogo de somatostatina, con 68Ga-DOTATATE, 68Ga-DOTATOC o 64Cu-DOTATATE, confirma que las lesiones expresan el receptor, con captación al menos comparable a la del hígado. Es el ejemplo más consolidado de teranóstica: el mismo blanco molecular guía el diagnóstico y el tratamiento. Los tumores con baja expresión de receptor, o con enfermedad dominante ávida por FDG y negativa para receptor, suelen responder mal.
El lutecio-177 tiene un período de semidesintegración físico de 6,65 días, emite partículas beta con alcance medio en tejido inferior a 1 mm y fotones gamma de 113 y 208 keV. Esa emisión gamma permite SPECT/CT después de cada ciclo, lo que hace posible la dosimetría individualizada, con cálculo de dosis absorbida en riñones y lesiones en lugar de una actividad fija para todos. La mayoría de los centros sigue usando actividad fija, pero la dosimetría postratamiento es hoy uno de los frentes más activos de la física médica en radiofármacos. En protección radiológica, la excreción es principalmente urinaria en las primeras horas, lo que orienta la decisión de internación o alta, la higiene del baño y las precauciones de contacto cercano en los días siguientes.
Qué significa un «genérico» de radiofármaco
En la vía ANDA, el fabricante debe demostrar el mismo principio activo, vía de administración, forma farmacéutica, concentración y rotulado que el producto de referencia, además de bioequivalencia. En un radiofármaco eso implica caracterizar la molécula marcada, la pureza radioquímica, la actividad específica y el perfil de impurezas. La determinación de equivalencia terapéutica es lo que permite tratar al producto como sustituto del original.
Un detalle técnico que interesa a los servicios de medicina nuclear es la ruta de producción del lutecio-177, ya que algunas dejan la impureza 177mLu, con un período de semidesintegración de unos 160 días, con impacto en la gestión de residuos. El comunicado de Lantheus no indica qué ruta usa Bravnetsa; conviene verificarlo en la ficha técnica y con el proveedor.
El mercado también se reconfigura. El 14 de septiembre la FDA aprobó Bexlutry, de Curium, otro lutecio Lu 177 dotatato para la misma población, pero por la vía 505(b)(2). Y Curium está en proceso de adquirir a la propia Lantheus, una operación que ya cubrimos y que aún depende del voto de los accionistas y de aprobaciones regulatorias. Para Novartis, cuyo Lutathera facturó US$ 225 millones solo en el segundo trimestre de 2026, son dos competidores directos en pocas semanas.
Implicaciones y lectura para América Latina
Para el paciente estadounidense, la competencia debería traducirse en más oferta y quizá en presión sobre el precio y sobre la logística de un producto de vida media corta, fabricado a pedido y entregado como dosis individual. Para el sector, el precedente pesa más que el producto: una vía de genérico ya probada abre el camino a otros radioligandos cuando venzan sus patentes, y la agenda de teranóstica que dominó el SNMMI 2026 pasa a incluir precio y acceso, no solo eficacia. Lantheus, además, viene ampliando su cartera en varios frentes, como mostró la reciente aprobación de su PET de tau.
Fuera de EE. UU., la decisión de la FDA no tiene efecto directo: cada país exige su propio registro sanitario. En Brasil, por ejemplo, el producto necesitaría registro en Anvisa, aunque la PRRT con 177Lu-DOTATATE ya se realiza en centros de medicina nuclear y una enmienda constitucional de 2022 flexibilizó el monopolio estatal sobre radioisótopos de uso médico. Como la terapia exige coordinación entre medicina nuclear, oncología, física médica y radioprotección, también alimenta el debate sobre el papel de la oncología radioterápica en la terapia radiofarmacéutica.
Queda por ver si Bravnetsa realmente reducirá costos o solo redistribuirá el mercado, y cómo una Curium-Lantheus fusionada manejará dos productos equivalentes en la misma cartera. Nada de esto cambia la conducta clínica: la indicación, la selección por PET de receptor de somatostatina, el esquema de cuatro ciclos y las precauciones de dosis siguen iguales.
Fuente: Diagnostic Imaging