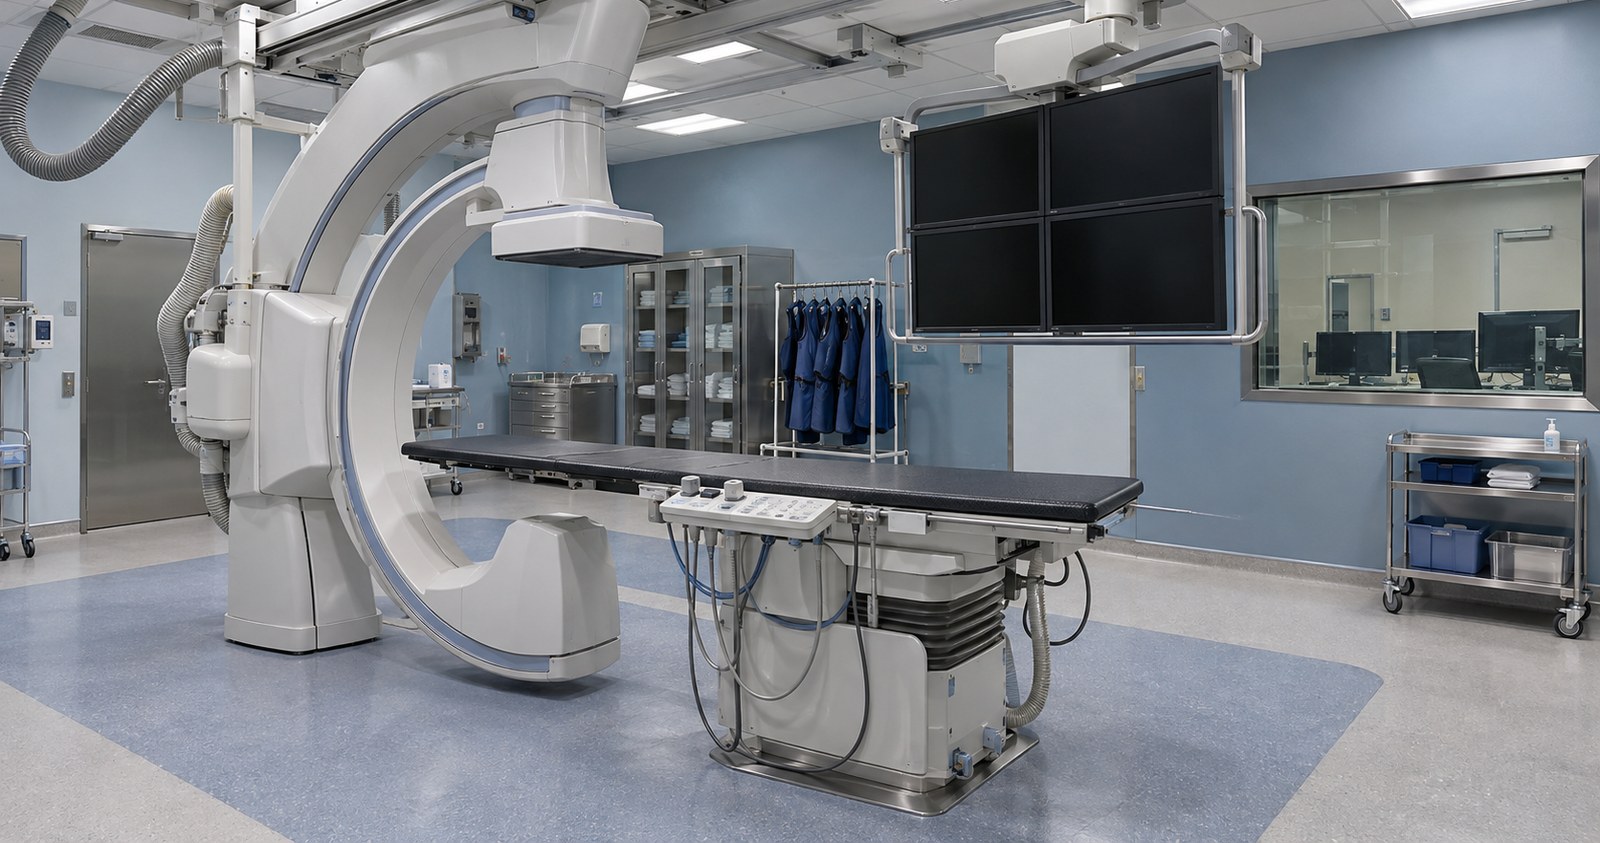
A Philips abriu um recall Classe II de sistemas de fluoroscopia intervencionista Azurion porque discos de estado sólido (SSDs) que não constam do arquivo técnico do dispositivo podem ter sido instalados nos computadores internos dos equipamentos durante reparos ou manutenção. Os nove registros publicados pela FDA em 27 de outubro somam 4.304 unidades no escopo da ação, distribuídas nos Estados Unidos e em mais de cem países, entre eles o Brasil. Os aparelhos podem continuar em uso, e a troca dos discos deve começar em dezembro.
No Brasil, a Anvisa publicou em 29 de outubro o Alerta de Tecnovigilância 5372 sobre a mesma ação de campo, que a Philips identifica pelo código 2026-IGT-BST-004. É a terceira correção em fluoroscópios da empresa acompanhada pela RT Medical em 2026, e a primeira em que a FDA aponta a manutenção, e não o projeto do produto, como causa.
Nove registros na FDA e 4.304 unidades no escopo
A ação foi iniciada pela própria Philips Medical Systems Nederland, de Best (Países Baixos), em 6 de outubro, com cartas de correção urgente enviadas aos clientes. A FDA a classificou como Classe II em nove registros, de Z-0292-2027 a Z-0300-2027 (evento 99939), todos ainda abertos, e anotou como causa “manutenção de equipamento”.
O maior grupo é o do Azurion 7 M20, com 1.896 unidades. Depois vêm o Azurion 7 M12 (602), o Azurion 3 M15 (519), o Azurion 5 M20 (465), o Azurion 7 B20 (457), o Azurion 7 B12 (209), o Azurion 3 M12 (95), o Azurion 5 M12 (60) e um único Azurion S. A Radiology Business, que noticiou o caso, falou em “mais de 3.000” sistemas; a soma dos nove registros chega a 4.304. Esse total mede o parque que será inspecionado, não o número de máquinas com disco fora da especificação, que só será conhecido depois da verificação de cada sistema.
“Esses SSDs podem ter características de desempenho diferentes, o que pode incluir menor confiabilidade ao longo do tempo”, afirma o registro da FDA. As consequências listadas são perda da imagem ou do movimento motorizado, tela em branco ou preta e impossibilidade de gravar imagens novas ou de acessar as já adquiridas. No aviso de segurança enviado aos clientes, a Philips explica que os sintomas dependem de qual computador do sistema recebeu o disco, considera “improvável” a ocorrência de efeitos adversos graves e informa não ter recebido relatos de lesão. Os pacientes mais expostos, segundo o documento, são os de procedimentos complexos ou urgentes, como no AVC isquêmico agudo, na isquemia miocárdica aguda e em hemorragias com risco de vida.
Como operar a sala enquanto a troca não chega
A orientação é manter os sistemas em uso conforme as instruções de uso, com um plano para a perda dos motores. Se o movimento motorizado falhar, o estativo pode ser reposicionado à mão pelas manoplas e pelos freios dos dois lados:
- nos sistemas de teto, seguem disponíveis os movimentos manuais longitudinal, transversal e de rotação; o transversal só existe nas salas com a opção FlexMove;
- nos sistemas de piso, resta apenas a rotação manual do estativo;
- a posição longitudinal da mesa pode ser ajustada à mão, desde que a mesa não esteja inclinada.
A carta pede ainda que o aviso circule entre todos os usuários e fique junto ao equipamento e que o formulário de resposta seja devolvido em até 30 dias. A partir de dezembro, um engenheiro de campo vai inspecionar os sistemas e trocar os discos não especificados.
Por que um SSD fora do arquivo do dispositivo vira recall
Pelo 21 CFR 7.3, recall Classe II é aquele em que o uso do produto pode causar consequências adversas temporárias ou reversíveis, ou em que a probabilidade de dano grave é remota. Não tem relação com a classe de risco III que o Azurion tem no registro da Anvisa. Também não é retirada do mercado, e sim uma correção, que o 21 CFR 806 define como reparo, ajuste ou inspeção sem tirar o equipamento do local de uso.
O ponto técnico é o arquivo do dispositivo médico (medical device file), exigido pela cláusula 4.2.3 da ISO 13485 e, desde fevereiro de 2026, também pelo regulamento de qualidade da FDA, que incorporou a norma. Nele o fabricante especifica os componentes aprovados e os procedimentos de serviço. Um SSD de outro modelo pode funcionar no primeiro dia e envelhecer de outro jeito; sem validação naquele sistema, o desempenho não é garantido e o reparo vira não conformidade. A Philips não informou quando nem por quem os discos foram instalados.
O tema não é novo. Em 2026, a Anvisa já havia publicado dois alertas sobre discos rígidos (HDDs) nos computadores de sistemas Azurion e Allura: o 5262, sobre queda de desempenho com o envelhecimento, sobretudo após cerca de seis anos de uso, e o 5281, sobre HDDs fora da especificação instalados durante o serviço técnico. Na leitura editorial, a sequência indica que o armazenamento interno, peça de informática comum, merece a mesma atenção dada ao tubo e ao detector.
O que muda para a hemodinâmica no Brasil
Segundo o Alerta 5372, os modelos afetados no país são o Azurion 3 M12, 3 M15, 5 M20 e 7 M20 (registro 10216710345), distribuídos em Alagoas, Bahia, Ceará, Espírito Santo, Minas Gerais, Paraná, Pernambuco, Rio Grande do Sul, São Paulo e Tocantins; o número de unidades não foi divulgado. A notificação seguiu a RDC 551/2021, que obriga o detentor do registro a executar e comunicar ações de campo e prevê responsabilidade solidária de distribuidores e usuários. Queixas técnicas e eventos adversos vão ao Notivisa, com o número do alerta.
Para engenharia clínica e equipes de hemodinâmica e radiologia intervencionista, algumas medidas decorrem do aviso: conferir o número de série na carta ao cliente, treinar os movimentos manuais antes de precisar deles e incluir no teste diário de partida a gravação e a reabertura de uma série. Como um dos riscos é perder imagens guardadas no equipamento, cada série deve seguir para o PACS logo após a aquisição, ponto discutido no artigo sobre integração PACS, perfis IHE e disaster recovery. Vale também revisar a contingência para AVC e infarto, com sala alternativa ou transferência definida, e pedir ao engenheiro de campo o registro das peças trocadas.
Três correções em fluoroscopia Philips em 2026: o que difere
Em março, a FDA publicou 22 avisos sobre o pedal com fio que aciona os raios X em sistemas Azurion e Allura, cerca de 21 mil unidades, no caso do recall de 21 mil sistemas Azurion e Allura. Em maio, classificou a correção de fluoroscópios Integris-Allura cuja mangueira de desaeração podia vazar óleo na refrigeração do tubo. Nos dois casos, a causa registrada foi de projeto ou de seleção de componente. Agora o problema entrou com uma peça trocada em campo. A plataforma, que também ganhou recursos como o SmartIQ para cateterismo coronário, segue em uso; o que está em jogo é o controle das peças de reposição.
Há lacunas. A FDA mantém o caso em aberto e pode revisar a causa até o encerramento, e o início das trocas em dezembro é uma previsão da empresa, que deve variar de país para país. Até lá, fabricante e reguladores convergem: usar o equipamento seguindo o aviso e registrar qualquer falha.
Fonte: Radiology Business — More than 3,000 Philips fluoroscopy systems affected by FDA recall; FDA — registro de recall Z-0299-2027 (Azurion 7 M20)