Philips inició un recall de Clase II de sus sistemas de fluoroscopia intervencionista Azurion porque unidades de estado sólido (SSD) que no figuran en el expediente técnico del dispositivo pueden haberse instalado en las computadoras internas de los equipos durante reparaciones o tareas de mantenimiento. Los nueve registros que la FDA publicó el 27 de octubre suman 4304 unidades dentro del alcance, distribuidas en Estados Unidos y en más de cien países, entre ellos varios de América Latina. Los equipos pueden seguir en uso y el reemplazo de los discos comenzaría en diciembre.
En Brasil, la Anvisa publicó el 29 de octubre la Alerta de Tecnovigilancia 5372 sobre la misma acción de campo, que Philips identifica con el código 2026-IGT-BST-004. Es la tercera corrección en fluoroscopios de la empresa que RT Medical cubre en 2026, y la primera en la que la FDA señala el mantenimiento, y no el diseño del producto, como causa.
Nueve registros en la FDA y 4304 unidades
La acción la inició la propia Philips Medical Systems Nederland, con sede en Best (Países Bajos), el 6 de octubre, con cartas de corrección urgente enviadas a sus clientes. La FDA la clasificó como Clase II en nueve registros, del Z-0292-2027 al Z-0300-2027 (evento 99939), todos todavía abiertos, y consignó como causa «mantenimiento del equipo».
El grupo más grande es el del Azurion 7 M20, con 1896 unidades. Le siguen el Azurion 7 M12 (602), el Azurion 3 M15 (519), el Azurion 5 M20 (465), el Azurion 7 B20 (457), el Azurion 7 B12 (209), el Azurion 3 M12 (95), el Azurion 5 M12 (60) y un único Azurion S. Radiology Business, que dio la noticia, habló de «más de 3000» sistemas; la suma de los nueve registros llega a 4304. Esa cifra corresponde al parque que se inspeccionará, no a la cantidad de equipos con un disco fuera de especificación, que solo se conocerá tras revisar cada sistema.
«Estos SSD pueden tener características de rendimiento diferentes, que pueden incluir una menor confiabilidad con el tiempo», indica el registro de la FDA. Las consecuencias posibles son la pérdida de la imagen o del movimiento motorizado, una pantalla en blanco o negra y la imposibilidad de guardar imágenes nuevas o de abrir las ya adquiridas. En su aviso de seguridad, Philips explica que los síntomas dependen de cuál de las computadoras del sistema recibió el disco, considera «improbable» que ocurran efectos adversos graves e informa que no ha recibido reportes de lesiones. Los pacientes más expuestos, según el documento, son los sometidos a procedimientos complejos o urgentes, como en el ictus isquémico agudo, la isquemia miocárdica aguda o las hemorragias con riesgo vital.
Cómo operar la sala mientras llega el reemplazo
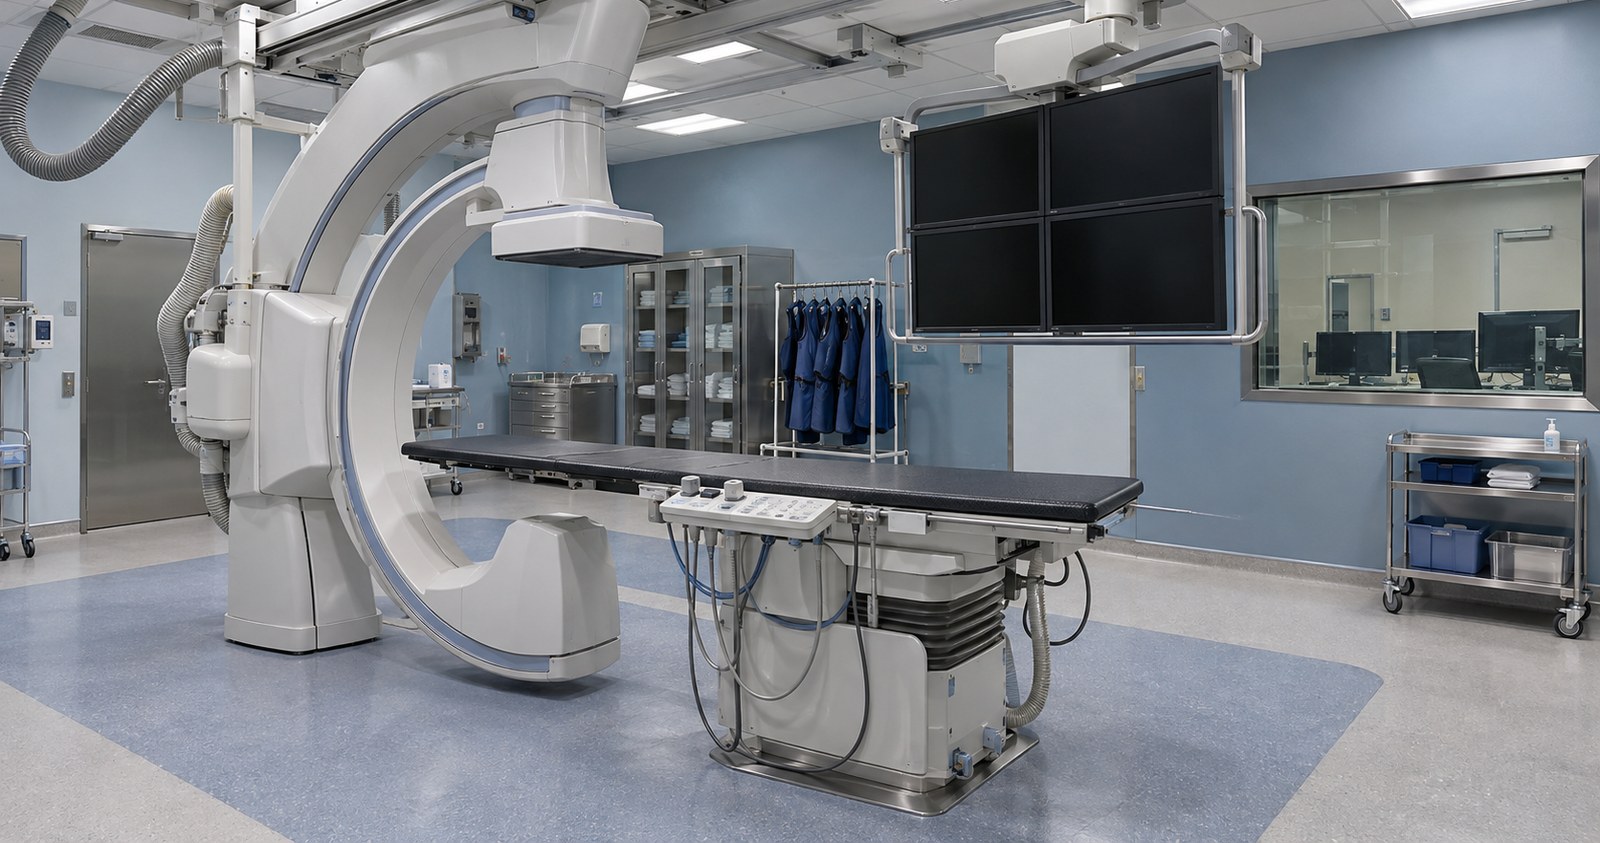
La indicación es mantener los sistemas en uso según las instrucciones de uso, con un plan para la pérdida de los motores. Si falla el movimiento motorizado, el estativo puede reposicionarse a mano con las empuñaduras y los frenos ubicados a ambos lados:
- en los sistemas de techo siguen disponibles los movimientos manuales longitudinal, transversal y de rotación; el transversal solo existe en las salas con la opción FlexMove;
- en los sistemas de piso queda únicamente la rotación manual del estativo;
- la posición longitudinal de la mesa puede ajustarse a mano siempre que la mesa no esté inclinada.
La carta pide además difundir el aviso entre todos los usuarios, guardarlo junto al equipo y devolver firmado el formulario de respuesta en un plazo de 30 días. A partir de diciembre, un ingeniero de campo inspeccionará los sistemas y cambiará los discos no especificados.
Por qué un SSD fuera del expediente técnico genera un recall
Según el 21 CFR 7.3, un recall de Clase II corresponde a situaciones en las que el uso del producto puede causar consecuencias adversas temporales o reversibles, o en las que la probabilidad de un daño grave es remota. No tiene relación con la clase de riesgo del dispositivo: la Anvisa, por ejemplo, registra el Azurion como equipo de clase III. Tampoco es un retiro del mercado, sino una corrección, que el 21 CFR 806 define como reparación, ajuste o inspección sin sacar el equipo de su lugar de uso.
El concepto central es el expediente del dispositivo médico (medical device file), exigido por la cláusula 4.2.3 de la ISO 13485 y, desde febrero de 2026, también por el reglamento de calidad de la FDA, que incorporó la norma. Allí el fabricante especifica los componentes aprobados y los procedimientos de servicio. Un SSD de otro modelo puede funcionar el primer día y envejecer de otra manera; sin validación en ese sistema, su desempeño no está garantizado y la reparación que lo instaló se vuelve una no conformidad. Philips no informó cuándo ni quién colocó esos discos.
El almacenamiento ya había dado señales este año. La Anvisa publicó antes dos alertas sobre discos duros (HDD) en las computadoras de sistemas Azurion y Allura: la 5262, sobre la pérdida de rendimiento con el envejecimiento, sobre todo después de unos seis años de uso, y la 5281, sobre HDD fuera de especificación instalados durante el servicio técnico. En una lectura editorial, la secuencia indica que el almacenamiento interno, una pieza informática corriente, merece tanta atención como el tubo o el detector.
Qué deben hacer hemodinamia y radiología intervencionista
La lista de distribución de la FDA incluye a Argentina, Bolivia, Chile, Colombia, Costa Rica, Ecuador, México, Panamá, Perú, República Dominicana y Uruguay, entre otros. En Brasil, la Alerta 5372 menciona como afectados el Azurion 3 M12, 3 M15, 5 M20 y 7 M20, distribuidos en diez estados, sin indicar el número de unidades. Fuera de Brasil, conviene consultar el aviso de la autoridad sanitaria de cada país y confirmar con Philips si el equipo está en el alcance.
Varias medidas se desprenden del aviso: verificar el número de serie en la carta al cliente, entrenar los movimientos manuales antes de necesitarlos e incluir en el control diario de arranque la grabación y reapertura de una serie. Como uno de los riesgos es perder imágenes guardadas en el equipo, cada serie debería enviarse al PACS apenas se adquiere, punto tratado en el artículo sobre integración PACS, perfiles IHE y disaster recovery. También conviene revisar la contingencia para ictus e infarto, con sala alternativa o traslado definido, y pedir al ingeniero de campo el registro de las piezas cambiadas.
Tres correcciones en fluoroscopia Philips en 2026
En marzo, la FDA publicó 22 avisos sobre el pedal con cable que activa los rayos X en sistemas Azurion y Allura, unas 21 mil unidades, caso detallado en la nota sobre el retiro de 21 mil sistemas Azurion y Allura. En mayo, clasificó la corrección de fluoroscopios Integris-Allura cuya manguera de desaireación podía dejar escapar aceite en la refrigeración del tubo. En ambos casos la causa registrada fue de diseño o de selección de componentes. Esta vez el problema llegó con una pieza cambiada en campo. La plataforma, que también incorporó funciones como SmartIQ para hemodinamia, sigue en servicio; lo que está en juego es el control de los repuestos.
Quedan vacíos. Los registros de la FDA siguen abiertos y la causa puede revisarse hasta el cierre, y el inicio en diciembre es una estimación de la empresa que variará según el país. Hasta el reemplazo, fabricante y reguladores coinciden: usar el equipo según el aviso y reportar cualquier falla.
Fuente: Radiology Business — More than 3,000 Philips fluoroscopy systems affected by FDA recall; FDA — registro de recall Z-0299-2027 (Azurion 7 M20)